高压灭菌器在口腔手术室的核心地位与ISO13485合规基础
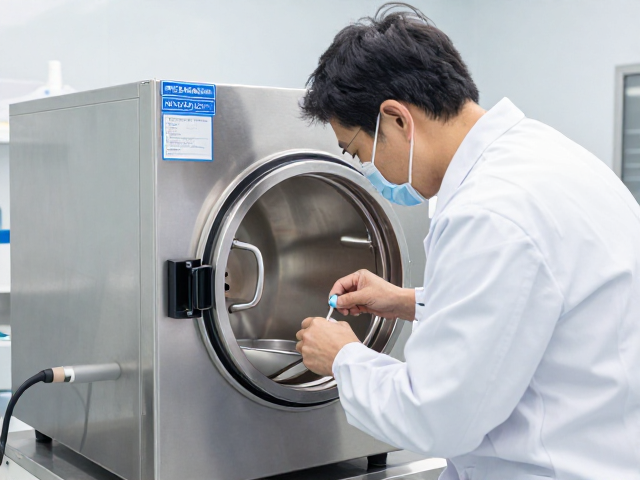
口腔诊疗过程中,手术器械的无菌保障是预防交叉感染的关键环节,高压蒸汽灭菌器作为核心灭菌设备,其运行状态直接决定了医疗器械的生物安全性。ISO13485标准明确了医疗器械质量管理体系中对于生产过程控制的具体要求,其中灭菌过程的验证与监控是必须严格执行的合规节点。在口腔手术室场景中,灭菌器不仅承担着常规器械处理任务,更需应对种植手术、颌面外科等高风险操作带来的严格无菌要求,因此建立严密的管理规范是满足标准中关于“过程确认”与“可追溯性”条款的基础。
该标准的实施逻辑强调过程方法的持续改进,对于高压灭菌器而言,这意味着从设备选型、安装验证、日常运行到维护保养,每一个环节都需形成严密的文件化信息。口腔医疗机构需依据ISO13485第7.5.1条款关于生产和服务提供的控制要求,制定详细的操作规程,确保灭菌参数(温度、压力、时间)的设定与验证结果一致。这种管理模式的建立,旨在通过标准化的作业程序,消除人为操作差异,确保证据链的完整性,从而在发生质量争议或外部审核时,能提供真实、有效的合规性证明。
日常操作规范与标准化作业程序的执行细节
操作人员需严格遵循经过验证的灭菌程序进行装载与运行,装载方式直接影响蒸汽渗透效果,因此器械包装需保持适当的间距,严禁超量或紧密堆叠,确保冷点与热点的可识别性。在启动设备前,必须检查水位传感器、安全阀及门锁机构的状态,确认无泄漏或故障迹象。每次灭菌循环结束后,操作人员需记录关键参数,并观察化学指示卡的颜色变化,这是初步判断灭菌是否成功的直观依据。对于不同材质与类型的口腔器械,如高速手机、种植机配件或普通镊子,需依据厂家提供的耐受性说明,设定精准的温度与压力参数,避免因参数不当导致器械损坏或灭菌失败。
清洗与包装环节是灭菌前处理的核心,残留的血液、唾液或组织碎片会形成生物膜,阻碍蒸汽接触,导致灭菌失败。因此,必须执行彻底的清洗、去锈、润滑及干燥程序,随后进行严密的包装与签名标识。包装材料需具备严密的阻隔性能,并在包装表面标注器械名称、灭菌日期、失效日期、操作者代号及灭菌锅编号。这一系列标准化动作不仅符合ISO13485对标识与可追溯性的要求,也为后续的生物监测与物理监测提供了数据锚点。任何偏离标准作业程序的操作,均需作为偏差记录并进行根本原因分析,以防止同类错误再次发生。
物理监测、化学监测与生物监测的质控体系
物理监测是灭菌过程最直接的证据,需定期审查灭菌记录纸带或电子数据,确认每个灭菌周期的温度、压力和时间曲线完全符合预设标准。对于口腔手术室而言,物理监测数据的实时打印或自动存储至关重要,任何参数的波动都需立即停机排查。除了常规循环,设备需定期进行B-D测试(预真空测试),以验证预真空腔室能否有效排除冷空气,确保蒸汽能充分渗透到器械包内部。B-D测试应每日灭菌前或首次使用时进行,若测试失败,该设备当日不得用于任何器械灭菌,直至故障排除并重新验证合格。
化学监测通过指示物颜色的变化反映灭菌参数,分为包外、包内及专项化学指示物。包外指示物用于快速识别经过灭菌处理的包装,包内指示物则用于判断蒸汽是否到达器械表面。在高风险种植手术中,建议使用具有位置标识的包内化学指示物,以精确定位监测区域。生物监测是验证灭菌过程杀灭微生物能力的最终手段,通常使用嗜热脂肪杆菌芽孢作为指示菌。根据相关规范,植入物类器械必须每批次进行生物监测,其他高风险器械至少每周进行一次。生物监测结果需在规定时间内出具,在结果未出前,原则上不得发放该批次灭菌物品,除非有严密的应急管理制度支持,但这需经过严密的风险评估与批准。
设备维护、定期验证与人员资质管理
高压灭菌器的稳定性依赖于严密的预防性维护计划,包括每日的水质检查、每周的疏水阀清洗、每月的安全阀校验及每年的全面性能验证。口腔环境通常湿度较大,水质硬度可能影响设备寿命及灭菌效果,因此需配备合适的水处理系统,并定期检测水质硬度与电导率,确保符合设备说明书要求。维护记录需详细记载更换部件、维修内容及测试结果,这些记录是ISO13485中关于“维护和保养”条款的核心证据。一旦设备发生重大维修或移动,必须重新进行安装确认、运行确认及性能确认,确保其仍能满足灭菌要求。
人员资质与培训是质量管理体系中不可或缺的一环,操作人员、维护人员及质量管理人员需经过专业培训并考核合格后方可上岗。培训内容涵盖设备原理、标准操作规程、异常情况处理、生物监测解读及ISO13485相关条款的理解。培训记录需定期更新,确保员工具备最新的知识与技能。此外,需建立内部审核机制,定期对灭菌过程的质量控制数据、记录完整性及设备维护情况进行自查,识别潜在风险并及时纠正。通过持续的教育与审核,确保质量管理体系在高压灭菌环节的有效运行,为口腔诊疗安全提供坚实保障。